


精选内容
-
SPAST基因突变 常染色体显性痉挛性截瘫
SPAST基因突变是导致SPG4型HSP的主要原因,SPG4是AD-HSP中最常见的亚型,占40%~45%。SPAST基因编码的spastin蛋白与微管功能相关,突变会导致轴突退化,特别是皮质脊髓束的损伤。遗传咨询和预后方面,AD-HSP的外显率不完全,有些携带者可能无症状。建议进行家系筛查和遗传咨询,特别是产前诊断的可能性,MLPA和二代测序技术的应用。SPAST基因突变是导致常染色体显性遗传性痉挛性截瘫(AD-HSP,SPG4型)的核心遗传学病因,其病理机制与临床表现具有高度特征性。以下从遗传学、分子机制、临床表型及诊疗管理等多维度展开分析:一、SPAST基因的生物学功能与突变类型1.基因定位与功能 SPAST基因位于染色体2p22.3,编码spastin蛋白,属于AAA蛋白家族成员。其核心功能是通过ATP酶活性调控微管动力学,参与轴突运输、细胞器形态维持及突触可塑性。2.关键结构域 N端MIT结构域负责结合微管,C端AAA结构域介导ATP水解及六聚体形成,促进微管切割与重构。3.功能异常后果 突变导致微管网络稳定性受损,引发皮质脊髓束轴突退行性变,尤以胸段脊髓显著。4.突变类型与致病机制 SPAST突变谱广泛,包括错义突变、无义突变、剪切位点突变及拷贝数变异(CNVs):(1)截短突变:如c.985dupA(参考内容2)导致过早终止密码子,生成截短蛋白(p.Met329Asnfs3),丧失微管结合能力,且异常聚集于核周,干扰正常微管网络。(2)错义突变:多累及AAA结构域,破坏ATP酶活性或六聚体形成,例如c.1245_1246delCT导致功能域关键氨基酸缺失。(3)剂量效应:部分显性突变通过显性负效应或单倍剂量不足发挥作用,影响野生型蛋白功能。二、临床表型特征与异质性1.核心症状 SPG4患者主要表现为进行性双下肢痉挛性无力、肌张力增高、腱反射亢进及剪刀步态,多数为单纯型HSP。部分患者合并:(1)括约肌功能障碍(约50%):尿急、尿失禁。(2)振动觉减退(30%-50%):与脊髓后柱变性相关。(2)认知障碍:少数伴执行功能下降或轻度痴呆,可能与皮层-脊髓环路受累相关。2.表型异质性(1)起病年龄差异:早发型(<35岁)更易进展至需辅助行走,晚发型相对较轻。(2)家系内变异:同一突变家系中,部分携带者可无症状(外显率约80%),可能与修饰基因或环境因素相关。三、诊断策略与鉴别要点1.基因检测(1)首选方法:Sanger测序结合MLPA技术(多重连接探针扩增),覆盖点突变及大片段缺失/重复。(2)二代测序(NGS):针对复杂表型或阴性病例,可扩展至HSP全基因组检测,排除SPG3A(ATL1)等其他AD-HSP亚型。2.鉴别诊断(1)脊髓小脑共济失调3型(SCA3):动态突变检测(ATXN3基因CAG重复扩增)可区分。(2)肾上腺脊髓神经病(AMN):检测ABCD1基因突变及极长链脂肪酸(VLCFA)水平。(3)热带痉挛性截瘫(HAM/TSP):HTLV-1病毒抗体及前病毒DNA检测。四、治疗与管理进展1.对症治疗(1)抗痉挛药物:巴氯芬(一线)、替扎尼定或肉毒毒素局部注射,缓解肌张力增高。(2)康复训练:步态训练、电刺激疗法延缓功能衰退。2.潜在靶向治疗(1)微管稳定剂(如紫杉醇类似物):临床前研究显示可部分挽救轴突运输缺陷,但需权衡神经毒性。(2)基因沉默技术:反义寡核苷酸(ASOs)靶向突变等位基因,在SPG4动物模型中初步有效。五、遗传咨询与预后1.遗传模式与风险评估 AD-HSP外显率不完全,子代患病概率为50%,需通过家系筛查明确携带状态。2.预后因素(1)突变类型:截短突变较错义突变更易导致严重表型。(2)起病年龄:早发型(<20岁)进展更快,约20%患者最终丧失行走能力。SPAST基因突变通过干扰微管动力学导致SPG4型HSP,其临床管理需整合基因诊断、个体化康复及新兴治疗策略。未来研究应聚焦于精准分型、修饰基因探索及靶向药物开发,以改善患者长期预后。
窦肇华医生的科普号 2025年09月24日
 24
 0
 0
-
【视频科普】家族性遗传性痉挛性截瘫患者应该如何选择适合的治疗方案?
与脑瘫非常相近的一个疾病,就是家族性遗传性痉挛性截瘫,那么该疾病的治疗跟脑瘫的治疗还是有很大的区分:第一,家族性遗传性痉挛性截瘫是进行性加重,代表的是基因引起的脊柱神经的进行性退化,这种疾病的病程虽然长,但它是在不断的进行性加重,在治疗的时候,家族性遗传性痉挛性截瘫患者可选择的治疗方案有限。第二,患者年龄一般相对偏大,青春期或者青壮年才发病,而且日积月累在向上发展,这个时候患者的整体心理状态和运动能力、状态与脑瘫有本质的区别。家族性遗传性痉挛性截瘫的治疗:第一:药物治疗,巴氯芬、妙纳,早期刚应用的时候,适度是有一定的作用,因为这些外周肌肉的肌松肌能够让患者感受到一定的轻松,但是不可持续,原因:1.药量太大以后,会导致全身肌肉的松弛,无法耐受;2.即使是短期吃了药物以后,刚开始有一定的药物反应,是感觉轻松,适当的耐受一周到半个月,基本上这种耐受期一过,也就会感觉依然沉重,无法解决问题,这个情况下口服药物只能做尝试和鉴别,达不到治疗目的。第二:FSPR手术(功能性选择性脊神经后根离断术),通过手术能够彻底的降低肌张力,但我们知道这个病还在进行性加重,5-10年应该会加重,所以FSPR手术能解决5-8年的诉求,但是想长期彻底根治依然无法做到,这就是FSPR手术的局限性。第三:家族性遗传性痉挛性截瘫最佳的治疗方案:巴氯芬泵植入手术;1.对于成年人来讲,患者能够耐受该手术,儿童无法耐受巴氯芬泵植入手术的泵,需要40公斤的体重;2.该疾病是进行性加重的,巴氯芬泵植入手术也可以通过调控药物的泵剂,对抗症状,这是一个最佳的状态;3.巴氯芬泵植入手术的主要缺点,对于患者的经济承受能力要求很高,除了一次性的手术成本和器械成本以外,还有每年的药物需要4-6万,而且甚至在10年左右还会考虑要换机器。当然在使用过程中,还要考虑每天或者是定期的充电,也是增加我们的生活负担。对于家族性遗传性痉挛性截瘫,药物几乎无效,FSPR手术可以保证短中期的一个疗效,长期稳定的治疗,巴氯芬泵植入手术是首选。

 常崇旺医生的科普号
 2024年05月27日338
0
1
-
遗传性痉挛性截瘫有治吗?
 李殿友医生的科普号
 2024年04月16日114
0
2
-
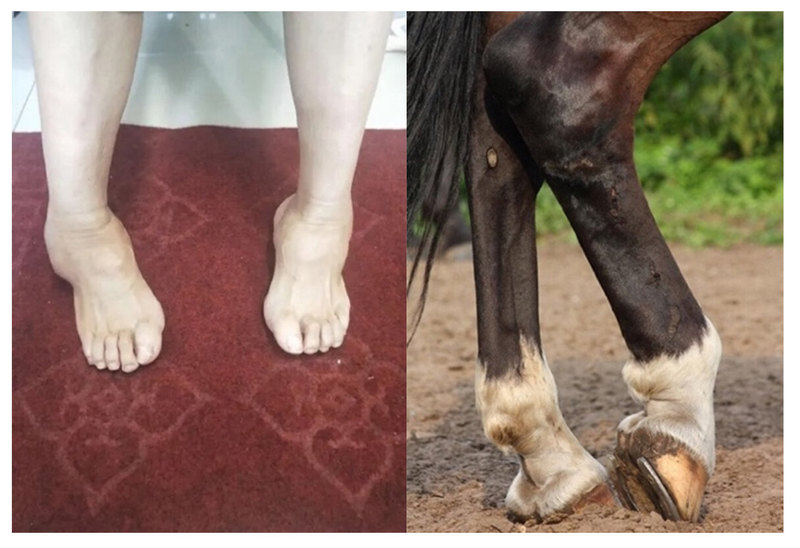
痉挛性截瘫:足部畸形那些事儿!
步态障碍,是神经系统疾病中很常见的症状之一,也是致残的重要原因。由于病因复杂多样、患者所处病程阶段不同,想要明显改善步态,实际上是一项非常具有挑战性的任务。各种神经系统疾病,如中风、创伤性脑损伤、脑肿瘤、代谢性疾病、免疫性疾病、感染、遗传性疾病等,都可以损害皮质脊髓束下行运动通路,导致一系列特征性的体征和症状,包括:特定肌群肌肉张力过高、肢体活动能力下降、腱反射亢进、病理征阳性,统称“上运动神经元(UMN)综合征”,常导致步态障碍,导致残疾、生活质量下降。慢性上运动神经元损害的患者,常因以下三种病因导致步态障碍:(1)踝关节和跗骨关节周围肌肉力量、长度和活动不平衡,导致足内翻足或马蹄足;(2)小腿肌肉无力;(3)下肢近端肌肉张力过高。遗传性痉挛性截瘫(HSP)是这其中的典型代表疾病。步态障碍,也是病友们最常出现的致残性合并症,容易发生跌倒及相关损伤。但是我们需要知道,在步态障碍的发生和发展过程中,下肢骨关节一直持续的发生着一系列变化,久而久之,将造成足部功能异常、形态的改变。HSP最常见的足畸形有:马蹄足、高弓内翻足、爪状趾、跟腱挛缩。每当我们谈到如何才能改善患者步态时,主要考虑两大发面:足畸形种类、相应治疗方法和治疗时机。今天我们先来了解HSP常见的足畸形都有哪些。1、马蹄足(talipesequinus)又称“马蹄内翻足”,是脚和脚踝的畸形,在这种状态下,脚通常固定在一种足尖指向下方的状态,这使得足背最高点难以置于小腿前方,形成一种用脚趾或前脚掌着地行走的姿势,而不是用全脚掌着地的方式行走。马蹄足可发生于单脚或双脚,不同人严重程度不同,但毫无疑问都会影响行走能力,引起行走不适感。2、高弓足(pescavus)又称“弓形足”,足弓异常抬高,导致行走或站立时足跟和足趾后方衬垫区承受过大压力,因此在足趾后方的前脚掌部很容易出现胼胝(即磨出的老茧)。这类患者会有行走不稳、难以找到合脚的鞋子、脚和脚踝受伤风险增加。3、爪状趾(clawtoe)又称“锤状趾”(hammertoes),脚弓异常升高者很可能同时存在爪状趾问题。脚趾的第一个(近节趾间)关节向上,第二个(远节趾间)关节向下弯曲,如同爪子一般。可发生在一个或多个脚趾上,是由足部小肌肉力量失衡、神经损伤所致。4、跟腱挛缩跟腱是连接小腿肌肉和跟骨的组织韧带。跟腱挛缩,是指跟腱的缩短和异常收紧。将导致脚踝的灵活性受限,使脚很难完全伸展开来,不能正常行走。参考文献:1.HaynesKB,WimberlyRL,VanPeltJM,JoCH,RiccioAI,DelgadoMR.ToeWalking:ANeurologicalPerspectiveAfterReferralFromPediatricOrthopaedicSurgeons.JPediatrOrthop.2018Mar;38(3):152-156.2.NonnekesJ,KeijsersN,WitteveenA,GeurtsA.ImprovedGaitCapacityafterBilateralAchillesTendonLengtheningforIrreduciblePesEquinusDuetoHereditarySpasticParaplegia:aCaseReport.JRehabilMedClinCommun.2021May6;4:1000059.3.ShribmanS,ReidE,CrosbyAH,HouldenH,WarnerTT.Hereditaryspasticparaplegia:fromdiagnosistoemergingtherapeuticapproaches.LancetNeurol.2019Dec;18(12):1136-1146.doi:10.1016/S1474-4422(19)30235-2.Epub2019Jul31.PMID:31377012.NonnekesJ,BendaN,vanDuijnhovenH,LemF,KeijsersN,LouwerensJWK,PieterseA,RenzenbrinkB,WeerdesteynV,BuurkeJ,GeurtsACH.ManagementofGaitImpairmentsinChronicUnilateralUpperMotorNeuronLesions:AReview.JAMANeurol.2018Jun1;75(6):751-758.
 田沃土医生的科普号
 2024年02月12日412
0
2
-
遗传性痉挛性截瘫,做FSpr手术和巴氯芬泵有什么区别?
 常崇旺医生的科普号2023年11月20日24
0
1
-
遗传性痉挛性截瘫,最佳的治疗方案是什么?
常崇旺医生的科普号2023年11月20日141
0
0
-
术后注意事项:全植入式鞘内巴氯芬泵(第三弹)
近半年,越来越多的痉挛性截瘫病友接受了巴氯芬泵(ITB)治疗,很高兴看到他们从最初的治疗阶段,进入到术后康复阶段。今天,我们对术后注意事项、常见问题汇总作答,方便大家查阅。团队组成和工作入正题前,我们先了解MDT团队的构成和职责,有助于大家寻求不同的医疗帮助。上海交通大学医学院附属第六人民医院“神经内科-功能神经外科-康复科”MDT团队:以下症状,显著改善:痉挛步态,坐姿,睡眠障碍,过度出汗,慢性痉挛性疼痛,括约肌功能障碍等的改善,最直观和显著。以下症状,将在远期逐渐改善: A. 有效预防和缓解肌肉、骨骼畸形和挛缩,增强活动能力,保持相对良好姿势。以更好的骨-关节-肌肉功能状态,配合后续康复。 B. 通常起病至少1年以上才考虑该方法。但痉挛严重进展快速者,经评估后也可酌情尽早采用。可减少并发症、改善整体功能、减轻护理负担。 C. ITB对脊柱侧弯改善不明显虽然,未经ITB治疗的患者随疾病进展也会出现脊柱侧弯。但是,已经出现脊柱侧弯者,行ITB泵植入后,由于椎旁肌张力降低,可能加快脊柱侧弯进展。也有研究者持不同意见:脊柱侧弯可通过骨科治疗(如内固定系统)进行干预,同时考虑到ITB可以减少髋内收肌痉挛、骨盆倾斜和髋关节脱位,从而可能获得延缓脊柱侧弯进展、减轻会阴护理负担等好处。对于合并脊柱侧弯者,应多学科会诊综合考虑、权衡患者远期获益。头痛、头晕、嗜睡、恶心、呕吐等,多是暂时的。通过调整剂量,最大限度减少不良反应,常可缓解。术后,绝大多数患者感受到双腿张力明显松驰下来。由于肌肉的紧张感突然下降,而肌肉力量、骨关节功能还不能马上适应,会出现行走和站立不稳(腿软)的情况。通过术后精确调节药物至合适剂量,正确的康复训练,是改善整体运动能力必不可少的一环,促进肌肉力量调整,帮助姿势稳定、动作协调性恢复。参考资料DuraskiSA.IntrathecalBaclofenTherapyandtheRoleoftheRehabilitationNurse.RehabilNurs.2023Jul-Aug01;48(4):137-139.ChoSR.IntrathecalBaclofenTherapy:ProsandCons.AnnRehabilMed.2023Feb;47(1):1-3.DietzN,WagersS,HarkemaSJ,D'AmicoJM.IntrathecalandOralBaclofenUseinAdultsWithSpinalCordInjury:ASystematicReviewofEfficacyinSpasticityReduction,FunctionalChanges,Dosing,andAdverseEvents.ArchPhysMedRehabil.2023Jan;104(1):119-131.SaulinoM,AndersonDJ,DobleJ,FaridR,GulF,KonradP,BosterAL.BestPracticesforIntrathecalBaclofenTherapy:Troubleshooting.Neuromodulation.2016Aug;19(6):632-41.BhimaniR.Intrathecalbaclofentherapyinadultsandguidelineforclinicalnursingcare.RehabilNurs.2008May-Jun;33(3):110-6.BakerKW,TannB,MutluA,Gaebler-SpiraD.Improvementsinchildrenwithcerebralpalsyfollowingintrathecalbaclofen:useoftheRehabilitationInstituteofChicagoCareandComfortCaregiverQuestionnaire(RICCareQ).JChildNeurol.2014Mar;29(3):312-7.【技术改变人生,祝愿大家越来越好!】
 田沃土医生的科普号2023年09月24日347
0
1
-
痉挛性截瘫会隔代遗传吗?
 廖世秀医生的科普号
 2023年09月22日26
0
0
-
李主任筋挛性截瘫胸口以下肌张力高肢体僵硬,吃巴氯芬药降了10%,如果安装巴氯芬泵的话能降多少肌张力?
李殿友医生的科普号2023年06月10日144
0
2
-
遗传性痉挛性截瘫的诊断策略
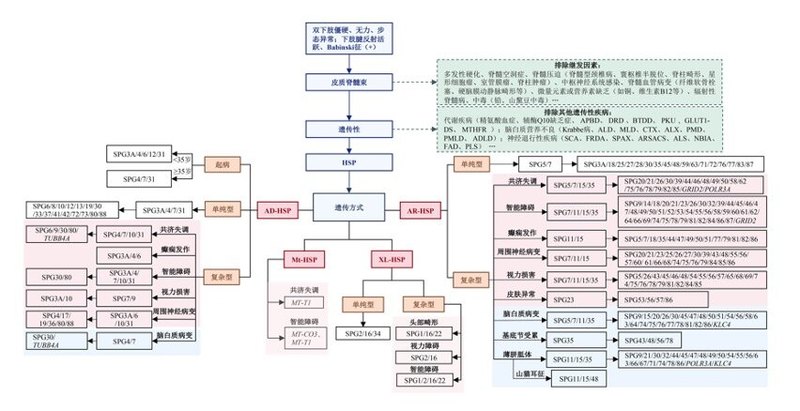
遗传性痉挛性截瘫(hereditaryspasticparaplegia,HSP)是一组具有高度临床和遗传异质性的神经退行性疾病,以下肢进行性痉挛为最主要的临床特点。在临床实践中,如何对该疾病进行诊断和鉴别诊断,进一步在种类繁多的致病基因中进行HSP分型诊断,具有一定挑战性。随着基因检测技术不断发展,一方面新致病基因不断被克隆或重新定位,另一方面如何合理利用遗传分析辅助鉴别诊断和分型诊断,需进一步规范基因检测技术的应用策略。本文对HSP的临床特点、基因分型、诊断与鉴别诊断等进行综述。遗传性痉挛性截瘫(hereditaryspasticparaplegia,HSP或简称SPG)是一组具有高度临床和遗传异质性的单基因遗传性神经系统退行性疾病,以皮质脊髓束长度依赖性轴突变性为主要病理特征,表现为双侧皮质脊髓束的轴索变性和(或)脱髓鞘改变,且以胸段病变最为显著[1-2]。1880年Strümpell报道了首例HSP,而后Lorrain对该病的临床特点进行了更详细的描述,因此该病又称为Strümpell-Lorrain病[3-5]。HSP的临床诊断主要依据:进行性双下肢痉挛无力的核心临床表现;有阳性家族史(阴性不能排除);双下肢锥体束征,包括双下肢腱反射亢进、踝阵挛和髌阵挛阳性、巴宾斯基征阳性;排除其他疾病[6]。HSP有多种分类方式。①根据临床特点,可将HSP的表型初步归为单纯型和复杂型两大类:“单纯型”仅有运动功能障碍,以双下肢进行性痉挛无力、僵硬、步态异常为核心特点,还可能存在尿便障碍、深感觉障碍和弓形足等;“复杂型”不仅具有上述特点,还可叠加其他神经系统或非神经系统异常症状,包括智力发育迟滞、构音障碍、吞咽障碍、癫痫发作、共济失调、周围神经病变、震颤、听觉障碍、白内障、视神经萎缩、色素性视网膜病变、皮肤病、胼胝体萎缩、脑白质病变和小脑萎缩等[7-8]。②根据发病年龄,可分为早发型(<35岁,Ⅰ型)和晚发型(≥35岁,Ⅱ型)[1]。③根据遗传方式,可分为常染色体显性遗传(autosomaldominant,AD)、常染色体隐性遗传(autosomalrecessive,AR)、X连锁遗传(X-linkedinheritance,XL)和线粒体遗传,此外,散发病例约占总体的13%~40%[9]。HSP亚型是根据发现的先后顺序依次编号命名的。不同亚型之间在发病年龄、病程进展、致残程度以及是否合并其他功能障碍等方面存在异质性[10]。某些亚型由于具有相似的发病机制,可能具有相似的表型特点[11]。除HSP以外,还有其他神经系统疾病也具有下肢肌张力增高、步态异常等特点,需与HSP鉴别诊断。随着基因检测技术的不断发展和广泛应用,越来越多HSP患者得到明确的分型诊断,某些极罕见亚型获得了更多的报道。诸多新致病基因被克隆或重新定位,也为疾病的诊断、治疗和机制研究提供更多线索。即便如此,仍然有30%~50%的HSP患者尚未得到明确的分子诊断[12]。因此,如何合理利用遗传分析方法辅助鉴别诊断和分型诊断,需进一步规范基因检测技术的应用策略。本文对HSP的临床特点、基因分型、诊断与鉴别诊断等进行综述。HSP多起病隐匿,以进行性加重的双下肢痉挛无力、步态异常为核心临床特点,可起病于婴儿期、儿童期、青春期和成年期等不同年龄段,患病率为0.1/10万~9.6/10万[13]。儿童早期起病者,可表现为运动里程碑发育迟滞,因而易误诊为脑瘫[9]。由于常存在下肢肌肉痉挛、肌力减退、肌张力高、关节挛缩或足畸形等,大部分病程中-后期的患者可能需要借助于矫形器、拐杖、轮椅等工具行动[14]。通过生存分析模型预测(Kaplan–Meieranalysis),分别处于病程第10年、20年、30年和40年的患者在日常生活中依赖轮椅的占比分别为5%、12%、18%和29%[15]。最终,约13%的患者可能完全丧失行动能力而常年卧床[14]。单纯型HSP患者寿命多不受影响,但HSP总体致残性极高[1]。AD-HSP多表现为单纯型,而AR-HSP以复杂型为主。此外,不少亚型兼有单纯型和复杂型特征,如SPG2/3A/4/5/6/7/10/16/18/27/30/31/35/45/48/76/77/80等型。SPG3A是最常见的儿童期起病的HSP亚型,SPG4和SPG7以晚发型为主[12],而SPG19/25/27/33几乎均为成年期起病。部分复杂型HSP可表现为独特的临床综合征,如SPG1的典型特征可总结为“CRASH”——胼胝体发育不良(callosalagenesis)、精神发育迟滞(mentalretardation)、拇指内收(adductedthumbs)、痉挛性截瘫(spasticparaplegia)和脑积水(hydrocephalus)[16];SPG17和SPG20则以HSP伴显著远端肌萎缩为特点,分别称为Silver综合征和Troyer综合征[5,10];SPG21又称Mast综合征(HSP伴早老性痴呆),多于疾病后期出现明显认知功能障碍[17];SPG22表现为Allan-Herndon-Dudley综合征(HSP伴甲状腺功能异常),即精神运动发育迟滞、构音障碍、手足徐动症、癫痫发作以及共济失调等,严重者无发音及行走能力[5,18]。在影像学上,薄胼胝体是AR-HSP常见的特征之一,以胼胝体压部最为显著,常见于SPG9/11/15/21/32/35等[2]。SPG11和SPG15常见“山猫耳”征,即T2和FLAIR上侧脑室前角白质(小钳区)高信号,如“山猫耳尖”的一簇毛发[19];脑白质病变常见于SPG5/7/11/15/20/35等,其中50%的复杂型SPG5病例可见非特异性白质改变[20];小脑萎缩常见于SPG7/15/35/39/49等,其中39%~95%的SPG7患者可见小脑萎缩,以小脑蚓部为主[21-22];铁沉积可见于SPG35和SPG50,主要累及基底节区[23];脊髓萎缩常见于SPG4/5/11/39等,且SPG4脊髓灰质萎缩程度与病程呈正相关[24]。目前已定位103个与HSP相关的遗传学位点,已明确的致病基因共计90个。其中AD-HSP包括19种亚型(表1),AR-HSP包括57种亚型(表2),兼有AD和AR两种遗传方式者包括5种亚型(表3),XL-HSP包括5种亚型(表4),线粒体遗传及其他尚未分型者共有17种亚型(表5)。AD-HSP患病率为0.5/10万~5.5/10万[25],最常见的亚型依次为SPG4、SPG3A、SPG31和SPG10。其中,SPG4的不完全外显率约为5%~10%,因此散发者并不少见,该型发病年龄呈双峰分布,即10岁之前和30~50岁发病最为常见[26]。部分患者伴有智能障碍、癫痫发作以及共济失调等症状。SPG3A是儿童期起病的HSP中最常见类型[27]。SPG31的起病年龄也类似于SPG4呈现双峰分布的特点,少数患者合并有远端肌萎缩、小脑性共济失调以及痴呆等症状[28]。SPG10最初被认为是婴儿期发病的单纯型HSP,亦有成年期起病者[29],部分病例可以合并周围神经病变、帕金森样症状、Silver综合征以及小脑性共济失调等[30]。AR-HSP患病率为0.3/10万~5.3/10万,不同人群的发病率差异显著[25]。欧洲人群最常见的三种亚型依次为SPG11、SPG15和SPG5[25],中国人群以SPG11、SPG35和SPG5最为常见[20,31]。SPG11和SPG15是合并薄胼胝体HSP(hereditaryspasticparaplegiawiththincorpuscallosum,HSP-TCC)的常见亚型[32]。部分SPG11患者早期就可以出现广泛的认知功能障碍,可能早于运动症状出现[33],其他常见合并症状包括构音障碍、共济失调、视神经萎缩、左旋多巴反应性帕金森症状以及癫痫发作[32,34]。SPG15可合并色素性黄斑病变,又称Kjellin综合征,此外还可能出现认知功能障碍、震颤麻痹、小脑体征和拇指内收等表现[5,35]。视力受累的其他亚型包括SPG5/7/11/35等[2]。SPG35患者中构音障碍和智能障碍发生率相对较高[36]。复杂型SPG5多合并共济失调和视神经萎缩[37]。兼有AD和AR两种遗传方式的HSP亚型包括SPG3A/7/9/30/72。绝大多数SPG7患者为晚发型,表型异质性较大,即使在相同家系内的不同患者之间,临床表现也可能不尽相同;共济失调在此型较为突出,还可合并构音障碍、周围神经病变和严重的智力障碍等[38]。HSP临床诊断主要依据患者的临床表现(双下肢痉挛、无力和步态异常),以及起病年龄、起病方式、既往病史、家族史等,神经系统体格检查多提示双下肢腱反射亢进、踝阵挛和髌阵挛阳性、巴宾斯基征阳性。进一步需排除继发因素所致慢性脊髓病变,如多发性硬化、脊髓空洞症、脊髓压迫症(脊髓型颈椎病、寰枢椎半脱位、脊柱畸形、星形细胞瘤、室管膜瘤、脊柱肿瘤)、脊髓外伤、脊髓缺血性血管病(纤维软骨栓塞、硬脑膜动静脉畸形等)、中枢神经系统感染(HTLV-1、HIV、梅毒等)、微量元素或营养素缺乏(铜、维生素B12等)、辐射性脊髓病、中毒(铅、山黧豆)等(图1)。还应注意其他遗传性疾病也可能表现为相似的临床表型,如脑白质营养不良、脊髓小脑性共济失调、肌萎缩侧索硬化症、成人葡聚糖体疾病、精氨酸血症、多巴反应性肌张力障碍以及生物素酶缺乏症等[9]。由于HSP与多种遗传性疾病具有表型和基因型的重叠,加上该病的亚型众多,分型诊断需进行基因检测。二代测序(nextgenerationsequencing,NGS)是目前临床应用最广泛的基因检测技术,包括靶向测序(targetedsequencing,TS)、全外显子测序(wholeexomesequencing,WES)和全基因组测序(wholegenomesequencing,WGS)。靶向测序(如HSP-panel)通过探针杂交技术,将基因组特定区域抓取下来进行测序,覆盖靶向多种已知基因,相对节省测序成本,但不能提示panel以外其他基因突变的情况。WES可以对人类核基因组约两万个已知基因的外显子及侧翼序列进行捕获富集和分析,由于WES所需样本量和成本低于WGS,而分析覆盖范围远高于panel,因而近年来得到广泛的应用。一代测序(Sanger)多用于指定基因检测或已知位点的测序验证,通常用于NGS回报阳性结果后的家系共分离验证步骤。值得注意的是,NGS的局限性在于对大片段基因突变的检出率较低,如染色体结构变异、拷贝数变异(copynumbervariation,CNV),进一步可应用针对性的比较基因组杂交(array-basedcomparativegenomichybridization,aCGH)、单核苷酸多态性微阵列分析(SNParray)或多重连接探针扩增法(multiplexligation-dependentprobeamplification,MLPA)分析。已有研究报道,SPG3A/4/11/31等亚型可由相应基因的大片段缺失或重复导致疾病[28,39],因此,临床实践中常见将MLPA与WES技术相结合使用、互为补充的情况。此外,DNA序列中某些特定三核苷酸串联重复拷贝数增加,即动态突变,可通过Southernblot杂交、重复引物PCR技术、毛细管电泳等方法进行检测。对于上述方法均阴性的案例,可进一步考虑WGS或三代测序等技术,用于探索部分内含子深处或未知基因的多核苷酸动态突变等情况。三代测序也被称为“长读长测序”,因其读长可达2~10kb,对于动态突变检测十分有利,但由于成本较高以及分析储存数据难度较大,目前仍处于技术发展期。综上,HSP具有高度遗传及临床异质性,基因检测是分型诊断的金标准。了解HSP的基因型-表型相关性,有助于临床选择合适的基因检测手段。虽然,我们对各种亚型的致病机制研究程度不一,随着越来越多的新致病基因被克隆或重新定位,将有助于我们全面了解HSP的概貌,为基因治疗和靶向药物开发提供有力线索和新视野。姚莉,田沃土,曹立.遗传性痉挛性截瘫诊断策略.中国神经精神疾病杂志,2023-49(2)112-119.[1]MEYYAZHAGANA,ORLACCHIOA.HereditarySpasticParaplegia:AnUpdate[J].IntJMolSci,2022,23(3):35-39.[2]DESOUZAPVS,DEREZENDEPINTOWBV,DEREZENDEBATISTELLAGN,etal.HereditarySpasticParaplegia:ClinicalandGeneticHallmarks[J].Cerebellum,2017,16(2):525-551.[3]ENGMANNB,WAGNERA,STEINBERGH.AdolfvonStrümpell:akeyyetneglectedprotagonistofneurology[J].JNeurol,2012,259(10):2211-2220.[4]FABERI,PEREIRAER,MARTINEZARM,etal.Hereditaryspasticparaplegiafrom1880to2017:anhistoricalreview[J].ArqNeuropsiquiatr,2017,75(11):813-818.[5]刘蕊,胡晓,李玫,等.特殊类型遗传性痉挛性截瘫的研究进展[J].中华神经科杂志,2016,49(8):659-663.[6]FINKJK.Advancesinhereditaryspasticparaplegia[J].CurrOpinNeurol,1997,10(4):313-318.[7]BOUTRYM,MORAISS,STEVANING.UpdateontheGeneticsofSpasticParaplegias[J].CurrNeurolNeurosciRep,2019,19(4):18.[8]HARDINGAE.Classificationofthehereditaryataxiasandparaplegias[J].Lancet,1983,1(8334):1151-1155.[9]SHRIBMANS,REIDE,CROSBYAH,etal.Hereditaryspasticparaplegia:fromdiagnosistoemergingtherapeuticapproaches[J].LancetNeurol,2019,18(12):1136-1146.[10]FINK.Hereditaryspasticparaplegia[J].CurrNeurolNeurosciRep,2006,6(1):65-76.[11]SAPUTRAL,KUMARKR.ChallengesandControversiesintheGeneticDiagnosisofHereditarySpasticParaplegia[J].CurrNeurolNeurosciRep,2021,21(4):15.[12]BLACKSTONEC.Early-onsethereditaryspasticparaplegia:thepossibilityofageneticdiagnosis[J].DevMedChildNeurol,2020,62(9):1011.[13]FINK.Hereditaryspasticparaplegia:clinico-pathologicfeaturesandemergingmolecularmechanisms[J].ActaNeuropathologica,2013,126(3):307-328.[14]VANLITHBJH,KERSTENSH,VANDENBEMDLAC,etal.Experiencedcomplaints,activitylimitationsandlossofmotorcapacitiesinpatientswithpurehereditaryspasticparaplegia:aweb-basedsurveyintheNetherlands[J].OrphanetJRareDis,2020,15(1):64.[15]SCHÜLER,WIETHOFFS,MARTUSP,etal.Hereditaryspasticparaplegia:Clinicogeneticlessonsfrom608patients[J].AnnNeurol,2016,79(4):646-658.[16]LINNEBERGC,TOFTCLF,KJAER-SORENSENK,etal.L1cam-mediateddevelopmentalprocessesofthenervoussystemaredifferentiallyregulatedbyproteolyticprocessing[J].SciRep,2019,9(1):3716.[17]SIMPSONMA,CROSSH,PROUKAKISC,etal.Maspardinismutatedinmastsyndrome,acomplicatedformofhereditaryspasticparaplegiaassociatedwithdementia[J].AmJHumGenet,2003,73(5):1147-1156.[18]MARANDUBACM,FRIESEMAEC,KOKF,etal.DecreasedcellularuptakeandmetabolisminAllan-Herndon-Dudleysyndrome(AHDS)duetoanovelmutationintheMCT8thyroidhormonetransporter[J].JMedGenet,2006,43(5):457-460.[19]PASCUALB,DEBOTST,DANIELSMR,etal.“EarsoftheLynx“MRISignIsAssociatedwithSPG11andSPG15HereditarySpasticParaplegia[J].AJNRAmJNeuroradiol,2019,40(1):199-203.[20]DONGEL,WANGC,WUS,etal.ClinicalspectrumandgeneticlandscapeforhereditaryspasticparaplegiasinChina[J].MolNeurodegener,2018,13(1):36.[21]HEWAMADDUMACA,HOGGARDN,MALLEYR,etal.Novelgenotype-phenotypeandMRIcorrelationsinalargecohortofpatientswithSPG7mutations[J].NeurolGenet,2018,4(6):279-281.[22]PFEFFERG.SPG7mutationsareacommoncauseofundiagnosedataxia[J].Neurology,2015,84(18):1911.[23]ROUBERTIEA,HIEUN,ROUXCJ,etal.AP4deficiency:Anovelformofneurodegenerationwithbrainironaccumulation?[J].NeurolGenet,2018,4(1):217-220.[24]SERVELHEREKR,CASSEBRF,DELIMAFD,etal.SpinalCordGrayandWhiteMatterDamageinDifferentHereditarySpasticParaplegiaSubtypes[J].AJNRAmJNeuroradiol,2021,42(3):610-615.[25]RUANOL,MELOC,SILVAMC,etal.TheGlobalEpidemiologyofHereditaryAtaxiaandSpasticParaplegia:ASystematicReviewofPrevalenceStudies[J].Neuroepidemiology,2014,42(3):174-183.[26]PARODIL,FENUS,BARBIERM,etal.SpasticparaplegiaduetoSPASTmutationsismodifiedbytheunderlyingmutationandsex[J].Brain,2018,141(12):3331-3342.[27]KHANTN,KLARJ,TARIQM,etal.EvidenceforautosomalrecessiveinheritanceinSPG3AcausedbyhomozygosityforanovelATL1missensemutation[J].EurJHumGenet,2014,22(10):1180-1184.[28]BEETZC,SCHÜLER,DECONINCKT,etal.REEP1mutationspectrumandgenotype/phenotypecorrelationinhereditaryspasticparaplegiatype31[J].Brain,2008,131(Pt4):1078-1086.[29]BLAIRMA,MAS,HEDERAP.MutationinKIF5Acanalsocauseadult-onsethereditaryspasticparaplegia[J].Neurogenetics,2006,7(1):47-50.[30]QIUY,ZHONGS,CONGL,etal.AnovelKIF5Agenevariantcausesspasticparaplegiaandcerebellarataxia[J].AnnClinTranslNeurol,2018,5(11):1415-1420.[31]LIAOX,LUOY,ZHANZ,etal.SPG35contributestothesecondcommonsubtypeofAR-HSPinChina:frequencyanalysisandfunctionalcharacterizationofFA2Hgenemutations[J].ClinGenet,2015,87(1):85-89.[32]KARAE,TUCCIA,MANZONIC,etal.Geneticandphenotypiccharacterizationofcomplexhereditaryspasticparaplegia[J].Brain,2016,139(Pt7):1904-1918.[33]LIC,YANQ,DUANFJ,etal.MildcognitiveimpairmentinnovelSPG11mutation-relatedsporadichereditaryspasticparaplegiawiththincorpuscallosum:caseseries[J].BMCNeurol,2021,21(1):12.[34]PENSATOV,CASTELLOTTIB,GELLERAC,etal.OverlappingphenotypesincomplexspasticparaplegiasSPG11,SPG15,SPG35andSPG48[J].Brain,2014,137(Pt7):1907-1920.[35]WEBBS,PATTERSONV,HUTCHINSONM.Twofamilieswithautosomalrecessivespasticparaplegia,pigmentedmaculopathy,anddementia[J].JNeurolNeurosurgPsychiatry,1997,63(5):628-632.[36]RATTAYTW,LINDIGT,BAETSJ,etal.FAHN/SPG35:anarrowphenotypicspectrumacrossdiseaseclassifications[J].Brain,2019,142(6):1561-1572.[37]ARNOLDIA,CRIMELLAC,TENDERINIE,etal.Clinicalphenotypevariabilityinpatientswithhereditaryspasticparaplegiatype5associatedwithCYP7B1mutations[J].ClinGenet,2012,81(2):150-157.[38]VANGASSENKL,VANDERHEIJDENCD,DEBOTST,etal.Genotype-phenotypecorrelationsinspasticparaplegiatype7:astudyinalargeDutchcohort[J].Brain,2012,135(Pt10):2994-3004.[39]CONCEICAOPEREIRAM,LOUREIROJL,PINTO-BASTOJ,etal.AluelementsmediatelargeSPG11generearrangements:furtherspatacsinmutations[J].GenetMed,2012,14(1):143-151.
 田沃土医生的科普号2023年05月02日607
2
4
痉挛性截瘫相关科普号

王梦阳医生的科普号
王梦阳 主任医师
医生集团-北京
神经内科
1万粉丝171.9万阅读
廖世秀医生的科普号
廖世秀 主任医师
河南省人民医院
医学遗传研究所
3564粉丝32.4万阅读
曹立医生的科普号
曹立 主任医师
上海市第六人民医院
神经内科
1895粉丝15.1万阅读
-
 推荐热度5.0荆志伟 主任医师广安门医院 脑病科
癫痫 42票
共济失调 13票
脑梗塞 9票
擅长:头痛、癫痫、多发性硬化、帕金森病、中毒性脑病、共济失调、中风、眩晕等神经内科脑系疾病。 -
 推荐热度4.8于涛 副主任医师北医三院 神经外科
颈椎病 8票
神经源性膀胱 8票
椎管内肿瘤 7票
擅长:1、精通各种类型的神经调控治疗(4S)及功能重建手术,对脊髓电刺激术(SCS)、骶神经调控术(SNM)、迷走神经电刺激术(VNS)、鞘内药物泵植入术(IDDS)、及功能性选择性脊神经后根部分离断术(FSDR)手术、各种类型外周神经平衡术、减压术等治疗有深入研究。 2、各型复杂脊髓肿瘤、骶管囊肿、脊髓栓系、脊髓空洞、脊柱裂、脊膜膨出及其他脊髓脊柱先天性畸形的外科治疗。 3、脊髓肿瘤、脊柱骨折、脊髓损伤后导致的截瘫与肌力障碍、肌张力障碍与肢体痉挛、神经病理性疼痛、神经源性膀胱与排尿障碍的神经功能重建与修复。 4、脑出血、脑梗死后偏瘫、肢体痉挛、卒中后疼痛与复杂区域性疼痛、瘫痪肢体的神经功能重建与修复。 5、糖尿病痛性外周神经病及糖尿病足、下肢闭塞性脉管炎缺血性疼痛及足溃疡的诊断和手术治疗。 6、各种类型的肢体痉挛,包括偏瘫、截瘫、脑瘫及其他遗传性痉挛性瘫痪等所致肌张力障碍、痉挛、疼痛的诊断和手术治疗。 7、各种类型的神经病理性疼痛、脊柱及腰椎术后疼痛综合征、复杂区域性疼痛、丘脑痛、带状疱疹后遗痛等痛性疾病的诊断和手术治疗。 -
 推荐热度4.6王梦阳 主任医师医生集团-北京 神经内科
癫痫 16票
多系统萎缩 3票
小儿癫痫 3票
擅长:癫痫诊断及药物治疗、癫痫术前评估、小脑萎缩、多系统萎缩、帕金森病、脑炎、运动神经元病、痴呆、脑血管病、焦虑症、抑郁症、失眠、抽动症等。